EHDN 2026 Teil 2: Was gibt es Neues zu klinischen Studien bei der Huntington-Krankheit?
12 Min. Lesezeit
Von Huntingtin-senkenden Medikamenten über Gentherapien bis hin zu neuen Ansätzen für klinische Studien: Das EHDN 2026 brachte zahlreiche Neuigkeiten zu Therapien, die an Menschen mit Huntington getestet werden. Hier erfährst du, was wir gelernt haben.
Achtung! Automatische Übersetzung – Möglichkeit von Fehlern
Um Neuigkeiten aus der HK-Forschung und Studien-Updates so schnell wie möglich an möglichst viele Menschen zu verbreiten, wurde dieser Artikel automatisch von der KI übersetzt und noch nicht von einem menschlichen Redakteur überprüft. Obwohl wir uns bemühen, genaue und verständliche Informationen zu liefern, können KI-Übersetzungen grammatikalische Fehler, Fehlinterpretationen oder unklare Formulierungen enthalten.Die zuverlässigsten Informationen finden Sie in der englischen Originalversion oder später in der vollständig von Menschen bearbeiteten Übersetzung. Wenn Ihnen wesentliche Fehler auffallen oder wenn Sie Muttersprachler dieser Sprache sind und bei der Verbesserung der korrekten Übersetzung helfen möchten, können Sie sich gerne an editors@hdbuzz.net wenden.
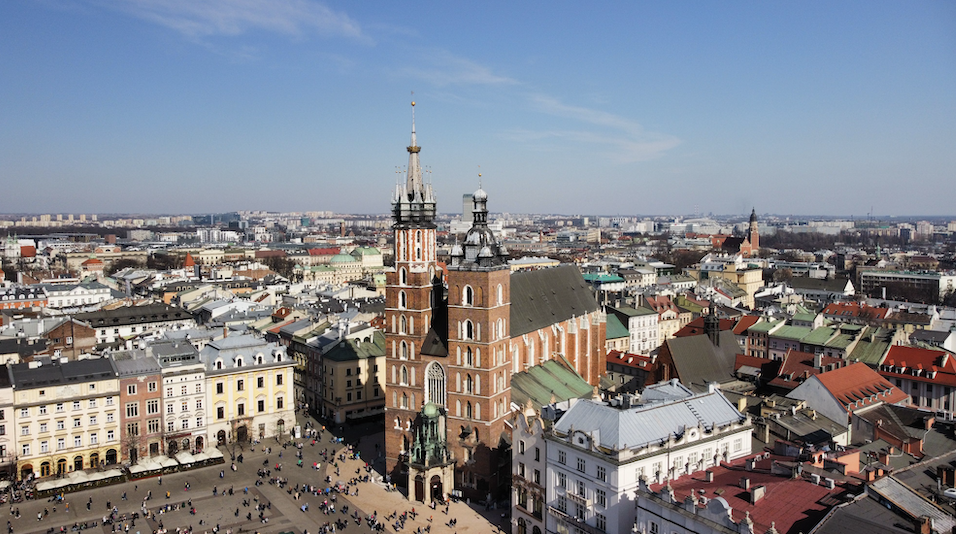
Mehr alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. 1.300 Forschende, Ärztinnen und Ärzte, Branchenvertreter sowie Mitglieder der Huntington-Gemeinschaft versammelten sich in Krakau (Polen) zum Clinical Research Congress 2026 des European Huntington’s Disease Network (EHDN). Dr. Rachel Harding von HDBuzz war vor Ort, um die neuesten Entwicklungen aus erster Hand zu erfahren. In Teil 1 unserer EHDN-Berichterstattunghaben wir uns mit der nächsten Generation potenzieller Behandlungen befasst, die noch im Labor entwickelt werden. Jetzt widmen wir uns Medikamenten, die bereits an Menschen mit Huntington getestet werden. Es gab jede Menge Gesprächsstoff: von ermutigenden ersten Ergebnissen und neu anlaufenden Studien bis hin zu enttäuschenden Resultaten, die uns daran erinnern, warum sorgfältige klinische Tests so wichtig sind. Hier ist ein Überblick über einige der wichtigsten Neuigkeiten.
Drosselung der Huntingtin-Produktion
Einer der größten Bereiche der HD-Wirkstoffentwicklung ist die Senkung von Huntingtin – jenem Protein, das die Huntington-Krankheit verursacht, wenn seine genetische Bauanleitung eine verlängerte CAG-WiederholungCAG-Wiederholung Der Abschnitt der DNA am Anfang des Huntington-Gens, der die Sequenz CAG viele Male wiederholt enthält und ungewöhnlich lang ist bei den Menschen, die die Huntington-Krankheit entwickeln enthält. Aber nicht alle Huntingtin-senkenden Behandlungen funktionieren auf die gleiche Weise. Manche zielen darauf ab, selektiv die verlängerte, schädliche Version von Huntingtin zu senken, während das normale Protein, das wichtige Aufgaben in unseren Zellen erfüllt, erhalten bleibt. Andere senken beide Versionen. Forschende untersuchen außerdem, ob Therapien auf das Huntingtin in voller Länge (das vollständige Protein) oder auf HTT1a abzielen sollten – eine kürzere Variante, die ebenfalls zur Erkrankung beitragen könnte.
Auch darin, wie diese Medikamente ihr Ziel erreichen, gibt es Unterschiede. Manche werden über eine Injektion in den Rückenmarkskanal direkt in die Flüssigkeit verabreicht, die Gehirn und Rückenmark umgibt; andere erfordern einen chirurgischen Eingriff, um Gentherapien ins Gehirn einzubringen; und wieder andere werden alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. Tabletten entwickelt, die man schlucken kann. Jeder Ansatz hat potenzielle Vor- und Nachteile, und die Forschung arbeitet daran zu verstehen, welche Strategien den größten Nutzen bei minimalen unerwünschten Wirkungen bieten könnten.
Brezosiran: RNA-InterferenzRNA-Interferenz Eine Art von Behandlung zur Gen-Stummschaltung bei der speziell entworfene RNA-Moleküle genutzt werden, um ein Gen auszuschalten. macht Fortschritte
Eines der spannendsten Updates kam von Sarah Tabrizi, die im Namen von Alnylam Pläne vorstellte, Brezosiran nach ermutigenden frühen klinischen Ergebnissen im Jahr 2027 direkt in eine zulassungsrelevante Phase-3-Studie zu überführen. Brezosiran, früher alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. ALN-HTT02 bekannt, nutzt RNA-InterferenzRNA-Interferenz Eine Art von Behandlung zur Gen-Stummschaltung bei der speziell entworfene RNA-Moleküle genutzt werden, um ein Gen auszuschalten. (RNAi), um die Huntingtin-Produktion zu drosseln. Wichtig ist, dass Brezosiran auf die RNA-Bauanleitung sowohl für das vollständige Huntingtin alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. auch für HTT1a abzielt – ein kürzeres RNA-Molekül, das ebenfalls zu den schädlichen Auswirkungen der Huntington-Krankheit beitragen könnte.
Brezosiran wird über eine Injektion in das Nervenwasser verabreicht, das Gehirn und Rückenmark umspült. Dabei kommt die C16-Technologie von Alnylam zum Einsatz: Ein kleines fettähnliches Molekül wird angehängt, damit der Wirkstoff besser in Gehirnzellen eindringen und sich dort verteilen kann. Erste klinische Ergebnisse zeigten eine Senkung des verlängerten Huntingtins im Liquor (Gehirn-Rückenmarks-Flüssigkeit) um bis zu etwa 64 %, und das Medikament weist bislang ein ermutigendes Sicherheitsprofil auf. Die Behandlung ist auf eine langanhaltende Wirkung ausgelegt, sodass Injektionen möglicherweise nur zweimal im Jahr nötig sind.
Diese Ergebnisse deuten darauf hin, dass Brezosiran genau das tut, wofür es entwickelt wurde: Huntingtin senken. Wir wissen jedoch noch nicht, ob sich dies auch in einer Besserung der Symptome oder einem verlangsamten Fortschreiten der Krankheit niederschlägt. Die geplante Phase-3-Studie wird ein wichtiger nächster Schritt sein, um diese Fragen zu beantworten.
VO659: Gezielter Angriff auf die verlängerte CAG-WiederholungCAG-Wiederholung Der Abschnitt der DNA am Anfang des Huntington-Gens, der die Sequenz CAG viele Male wiederholt enthält und ungewöhnlich lang ist bei den Menschen, die die Huntington-Krankheit entwickeln
Scott Schobel von VICO Therapeutics präsentierte Neuigkeiten zu VO659, einem Antisense-Oligonukleotid (ASO), das gezielt an der verlängerten CAG-WiederholungCAG-Wiederholung Der Abschnitt der DNA am Anfang des Huntington-Gens, der die Sequenz CAG viele Male wiederholt enthält und ungewöhnlich lang ist bei den Menschen, die die Huntington-Krankheit entwickeln im Huntingtin-RNA-Botenmolekül ansetzt. Anders alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. Behandlungen, die sowohl das normale alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. auch das verlängerte Huntingtin senken, soll VO659 bevorzugt die schädliche, CAG-verlängerte Version reduzieren. Das ist ein attraktiver Ansatz, da normales Huntingtin wichtige Aufgaben in den Zellen übernimmt.
An der laufenden Studie zu VO659 nehmen sowohl Menschen mit Huntington alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. auch mit SCA1 und SCA3 teil – anderen seltenen Hirnerkrankungen, die durch CAG-Wiederholungen verursacht werden. Frühere Zwischenberichte zeigten eine Senkung von Huntingtin, aber auch unangenehme Entzündungen im Rückenmarkskanal bei monatlicher Gabe. Schobel sprach über Dosisanpassungen, die letztlich eine Behandlung nur noch ein- oder zweimal im Jahr ermöglichen könnten. Frühere Sicherheitsbedenken schienen in den neu vorgestellten Daten weniger im Vordergrund zu stehen, auch wenn eine sorgfältige Überwachung weiterhin unerlässlich bleibt.
Zwei verschiedene Tabletten zur HTT-Senkung
Ein weiteres spannendes Forschungsfeld sind oral eingenommene Medikamente, die die Verarbeitung der Huntingtin-RNA in den Zellen verändern. Sie werden alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. Spleißmodulatoren bezeichnet. Anstatt die Huntingtin-RNA direkt zu zerstören, verändern Spleißmodulatoren den Verarbeitungsprozess der RNA-Bauanleitung, sodass Teile davon entfernt oder abgebaut werden, bevor daraus Protein entstehen kann.
Zwei verschiedene Medikamente aus dieser Kategorie wurden beim EHDN vorgestellt: SKY-0515 von Skyhawk und Votoplam (ehemals PTC518) von Novartis. Bei beiden handelt es sich um orale Spleißmodulatoren, die jedoch in getrennten klinischen Programmen entwickelt werden.
SKY-0515: Senkung von Huntingtin und PMS1
Meghan Miller von Skyhawk Therapeutics präsentierte Neuigkeiten zu SKY-0515, einem oralen Medikament zur Senkung des Huntingtin-Proteins. Interessanterweise senkt SKY-0515 auch PMS1, ein DNA-Reparaturprotein, das an der weiteren Ausdehnung der CAG-Wiederholungen im Laufe der Zeit beteiligt ist. Das bedeutet, dass es potenziell an zwei Prozessen der Huntington-Krankheit ansetzen könnte: der Huntingtin-Produktion und der somatischen Expansion.
Die beim EHDN vorgestellten Ergebnisse umfassten Beobachtungen über rund 15 Monate hinweg und zeigten ermutigende Trends im Vergleich zu Teilnehmenden der Enroll-HD-Beobachtungsstudie. Allerdings basierten diese Vergleiche auf relativ kleinen Teilnehmerzahlen. Um herauszufinden, ob SKY-0515 das Fortschreiten von Huntington tatsächlich verlangsamt, ist eine größere Studie erforderlich, bei der die Teilnehmenden zufällig der Einnahme des Medikaments oder eines Placebos zugewiesen werden. Zu diesem Zweck wird SKY-0515 im Rahmen des größeren klinischen FALCON-HD-Programms weiter erforscht – einer Phase-2/3-Studie zur Beurteilung der WirksamkeitWirksamkeit Ein Maßstab, ob eine Therapie wirkt..
Votoplam: Ein eigenständiger oraler Ansatz zur Huntingtin-Senkung
Beth Borowsky von Novartis stellte Neuigkeiten zu Votoplam (früher PTC518) vor, einem weiteren oralen Spleißmodulator zur Drosselung der Huntingtin-Produktion. Die Ergebnisse der Phase-2-Studie PIVOT-HD zeigten bei den untersuchten Dosierungen eine Reduktion des verlängerten Huntingtins um etwa 20 % sowie ermutigende Daten aus der 2-Jahres-Verlängerung. Die Forschenden beobachteten jedoch auch dosisabhängige Vergrößerungen der Hirnventrikel – ein bildgebender Befund, der sorgfältig untersucht und überwacht werden muss. Votoplam wird nun im Phase-3-Programm INVEST-HD untersucht, das klären soll, ob die Behandlung das Fortschreiten von Huntington spürbar beeinflussen kann.
Dass sich zwei verschiedene orale Spleißmodulatoren in der Entwicklung befinden, ist ermutigend. Man darf jedoch nicht davon ausgehen, dass sie identische Wirkungen, Vorteile oder Risiken haben. Jedes Medikament muss seine Sicherheit und WirksamkeitWirksamkeit Ein Maßstab, ob eine Therapie wirkt. für sich unter Beweis stellen.
Wenn die Senkung von Huntingtin nicht ausreicht
Leider bringt nicht jede klinische StudieKlinische Studie Sehr sorgfältig geplante Experimente werden erstellt, um spezifische Fragen darüber zu beantworten, wie ein Medikament sich auf den Menschen auswirkt. die Ergebnisse, auf die Forschende und Familien hoffen. David Hawellek von Roche stellte die Ergebnisse von GENERATION HD2 vor, der Phase-2-Studie zu Tominersen – einem ASO, das die Huntingtin-Produktion senkt. Die Behandlung reduzierte den Spiegel des verlängerten Huntingtins im Liquor um rund 30 % und zeigte damit, dass sie wie vorgesehen funktionierte. Die Forschenden beobachteten auch ermutigende Veränderungen beim Neurofilament Light (NfLNfL Biomarker für die Gesundheit des Gehirns), einem Protein, das bei Schädigung von Nervenzellen freigesetzt wird; dessen Werte verbesserten sich im späteren Verlauf der Studie.
Trotz dieser biologischen Signale konnte die Studie jedoch keine signifikanten Verbesserungen bei wichtigen klinischen Parametern wie der Total Functional Capacity (TFC) und der zusammengesetzten Unified Huntington’s Disease Rating Scale (cUHDRS) nachweisen. Das ist enttäuschend, vor allem angesichts der großen Hoffnungen, die auf der Huntingtin-Senkung ruhten. Die Verbesserungen bei NfLNfL Biomarker für die Gesundheit des Gehirns sind interessant und rechtfertigen weitere Untersuchungen, machen aber auch einen wichtigen Unterschied deutlich: Veränderungen biologischer Marker – selbst ermutigende – bedeuten nicht zwangsläufig, dass eine Behandlung die Krankheit verlangsamt oder das Leben der Betroffenen spürbar verbessert.
Obwohl Roche die Entwicklung von Tominersen nicht fortsetzen wird, liefert diese allererste Studie zur Huntingtin-Senkung beim Menschen weiterhin wertvolle Daten und Erkenntnisse für künftige Therapien und Studiendesigns. Es bleiben Fragen offen: Wie stark muss Huntingtin gesenkt werden? Wo im Gehirn findet die Senkung statt? Wann sollte die Behandlung beginnen? Und sind möglicherweise längere Nachbeobachtungszeiträume nötig, um den Nutzen mancher Huntingtin-senkenden Ansätze sichtbar zu machen?
AMT-130: Ermutigende Signale, wichtige Fragen
Die Gentherapie AMT-130 von uniQure war ein weiteres wichtiges Gesprächsthema. Im Gegensatz zu Medikamenten, die wiederholt verabreicht werden müssen, nutzt AMT-130 ein modifiziertes Virus, um genetische Informationen einzubringen, die die Huntingtin-Produktion langfristig senken sollen. Die Verabreichung erfolgt im Rahmen eines neurochirurgischen Eingriffs direkt ins Gehirn.
David Margolin präsentierte explorative Nachbeobachtungsdaten von Teilnehmenden, die die höhere Dosis erhalten hatten, anhand von Tests motorischer Symptome, die zusammenfassend alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. Q-Motor bezeichnet werden. Einige Messwerte zeigten über drei Jahre hinweg ermutigende Trends im Vergleich zu externen Vergleichsgruppen von Menschen mit Huntington.
Allerdings umfasste die Hochdosisgruppe lediglich 17 Teilnehmende, und die beim EHDN diskutierten explorativen Q-Motor-Vergleiche waren statistisch nicht signifikant. Entscheidend ist zudem, dass diese Vergleiche auf historischen Kontrollen beruhten und nicht auf einer zeitgleich rekrutierten, randomisierten Placebogruppe. Dadurch lässt sich schwerer beurteilen, ob Unterschiede tatsächlich auf die Behandlung oder auf andere Faktoren zurückzuführen sind.
AMT-130 bleibt ein wichtiges Programm, aber um festzustellen, ob es das Fortschreiten von Huntington wirklich verlangsamt, bedarf es einer sorgfältigen Interpretation der Belege.
Andere Wege im Kampf gegen Huntington
Nicht alle Behandlungen zielen darauf ab, Huntingtin zu senken. Pridopidin wird beispielsweise hinsichtlich seines Potenzials untersucht, die Funktion und das Überleben von Gehirnzellen zu unterstützen. Michael Hayden stellte weitere Analysen der PROOF-HD-Studie vor, darunter Erkenntnisse bei Teilnehmenden, die bestimmte Dopamin-blockierende Medikamente nicht einnahmen.
Diese Analysen können Forschenden helfen zu verstehen, welche Faktoren das Ansprechen auf die Behandlung beeinflussen. Dennoch ist bei Subgruppenanalysen besondere Vorsicht geboten, da Unterschiede zwischen den Gruppen die Interpretation erschweren können. Die neue Phase-3-Studie PRECISE-HD bietet eine weitere Gelegenheit zu testen, ob Pridopidin einen spürbaren klinischen Nutzen bringt.
In der Zwischenzeit erforschen Wissenschaftler auch Zellersatztherapien, darunter das Programm REGEN4HD. Die Idee dahinter ist, durch Huntington geschädigte Gehirnzellen zu ersetzen oder zu unterstützen, anstatt direkt an der genetischen Ursache anzusetzen.
Diese Strategien befinden sich in unterschiedlichen Entwicklungsstadien, unterstreichen aber, wie wichtig es ist, über einen einzelnen Behandlungsweg hinauszublicken.
Junge Menschen gestalten die Zukunft der Huntington-Forschung mit
Ein besonders wichtiges Update kam von Rachael Scahill, die die neuesten Erkenntnisse aus HD-YAS, der Huntington’s Disease Young Adult Study, vorstellte. Diese Langzeitstudie begleitet junge Erwachsene mit der HD-Genexpansion, von denen viele noch Jahre davon entfernt sind, spürbare Symptome zu entwickeln. Durch die Beobachtung von Veränderungen über die Zeit hoffen die Forschenden, die allerersten Auswirkungen der Krankheit zu verstehen und die besten Methoden zu finden, um zu messen, ob künftige Behandlungen anschlagen.
Die neuesten Ergebnisse stammen aus einer 6,5-jährigen Nachbeobachtung von 61 Personen mit der HD-Genexpansion und 47 Personen ohne diese. Erfreulicherweise stellten die Forschenden insgesamt keine signifikanten Veränderungen der Denkfähigkeit oder der psychischen Gesundheit fest, obwohl sich erste subtile Unterschiede bei der visuellen Verarbeitung und der Wortflüssigkeit abzuzeichnen begannen.
Ein genauerer Blick offenbarte jedoch ein anderes Bild. Gehirnscans zeigten einen Volumenschwund im Nucleus caudatus und PutamenPutamen Teil des Striatums, einer tiefliegenden Hirnregion, die wichtig für die Bewegungskontrolliertheit ist, welche bereits im frühen Stadium der Huntington-Krankheit beeinträchtigt wird – zwei Regionen, die besonders anfällig für die Huntington-Krankheit sind – sowie frühe Anzeichen von Eisenablagerungen. Zudem wiesen Forschende Veränderungen bei Proteinen im Liquor nach, darunter steigende NfL-Werte (ein Marker für Nervenzellschäden) und sinkende Werte von PENK, einem Protein, das mit der Gesundheit bestimmter Gehirnzellen zusammenhängt.
Diese Ergebnisse legen nahe, dass subtile, mit Huntington verbundene Veränderungen schon lange nachweisbar sind, bevor Betroffene nennenswerte Schwierigkeiten im Alltag erleben. Das ist besonders wichtig, wenn Forschende über den optimalen Zeitpunkt künftiger Behandlungen nachdenken – idealerweise noch bevor größere Veränderungen im Gehirn eingetreten sind.
HD-YAS ist auch eine eindrucksvolle Erinnerung daran, welch entscheidenden Beitrag junge Menschen zur Huntington-Forschung leisten. Indem sie sich freiwillig für Studien zur Verfügung stellen, die sie über viele Jahre hinweg begleiten, helfen junge Erwachsene aus betroffenen Familien der Wissenschaft zu verstehen, wann die Krankheit das Gehirn zu verändern beginnt, wie man diese Veränderungen messen kann und wann künftige Therapien den größten Nutzen entfalten könnten.
Woher wissen wir, ob eine Behandlung wirklich wirkt?
Eine der wertvollsten Diskussionen beim EHDN drehte sich nicht um ein bestimmtes Medikament. Es ging darum, wie klinische Studien aufgebaut sind und wie Forschende entscheiden, ob eine Behandlung funktioniert.
Jeffrey Long wies auf ein bemerkenswertes Phänomen hin: Menschen, die in Huntington-Studien ein PlaceboPlacebo Ein Placebo ist ein Scheinmedikament, das keine Wirkstoffe enthält. Der Placeboeffekt ist ein psychologischer Effekt, der verursacht, dass sich Menschen besser fühlen, auch wenn sie eine Tablette einnehmen, die nicht wirkt. erhalten, schneiden manchmal besser ab, alsALS Eine fortschreitende Nervenkrankheit, bei der Bewegungsneuronen absterben. Forschende anhand von Beobachtungsstudien wie Enroll-HD erwarten würden. Das spielt eine große Rolle, da experimentelle Behandlungen mitunter mit historischen oder externen Kontrollgruppen verglichen werden, wenn eine herkömmliche Placebogruppe unpraktisch oder ethisch nicht vertretbar ist.
Solche Vergleiche können nützlich sein – vor allem bei Behandlungen, die komplexe Eingriffe wie Gehirnoperationen erfordern. Doch Unterschiede darin, wer an einer Studie teilnimmt, wie die Untersuchungen ablaufen und wie sich die Symptome im Zeitverlauf verändern, können die Interpretation der Ergebnisse erschweren. Zum Dialog mit den Zulassungsbehörden gehörte auch ein Vortrag von Elena Hernández Martínez de Lapiscina von der Europäischen Arzneimittel-Agentur (EMA, das europäische Pendant zur FDA). Diese Diskussionen untermauerten erneut, warum randomisierte kontrollierte Studien der Goldstandard bleiben, um nachzuweisen, ob ein Medikament den Patientinnen und Patienten tatsächlich hilft.
Forschende berichteten zudem über Fortschritte bei digitalen Bewegungsmessungen, empfindlicheren klinischen Erfassungsmethoden und biologischen Markern, die helfen könnten, Veränderungen früher zu erkennen. Bessere Messinstrumente könnten künftige Studien aussagekräftiger machen – insbesondere dann, wenn Therapien beginnen müssen, bevor größere Schäden entstanden sind.
Fortschritt bedeutet, aus jedem Ergebnis zu lernen
Der EHDN-Kongress hat gezeigt, wie vielfältig die Landschaft der klinischen Studien bei Huntington geworden ist. Erforscht werden RNA-Therapeutika, Tabletten, Gentherapien, zellbasierte Ansätze und Behandlungen zur Unterstützung der Zellgesundheit im Gehirn. Manche Programme zeigen ermutigende erste Signale. Andere haben enttäuschende Ergebnisse gebracht oder wichtige Sicherheitsfragen aufgeworfen. Beides gehört zum Fortschritt dazu.
Wir haben noch immer keinen endgültigen Beweis dafür, dass eine dieser experimentellen Behandlungen das Fortschreiten von Huntington bei einer großen Gruppe von Menschen langfristig verlangsamen kann – und vielversprechende Biomarker-Veränderungen garantieren noch keinen klinischen Nutzen. Aber jede sorgfältig durchgeführte Studie hilft, Antworten darauf zu finden, was funktioniert, was nicht und was angepasst werden muss. Da immer mehr Ansätze erprobt werden, bessere Instrumente zur Messung ihrer Wirkung bereitstehen und sich die Huntington-Gemeinschaft unermüdlich engagiert, gibt es allen Grund zu neuer Hoffnung, während wir gemeinsam weiter voranschreiten.
Zusammenfassung
- Brezosiran steuert auf eine zulassungsrelevante Phase-3-Studie zu, während VO659, SKY-0515 und Votoplam verschiedene Wege erproben, um schädliches Huntingtin zu senken.
- Tominersen senkte zwar das Huntingtin und verbesserte die NfL-Werte, zeigte aber keinen klaren klinischen Nutzen, während ermutigende Ergebnisse zu AMT-130 noch weiter untersucht werden müssen.
- Junge Erwachsene, die an HD-YAS teilnehmen, helfen der Forschung, subtile Gehirnveränderungen Jahre vor Auftreten von Symptomen zu erkennen, was den Weg für frühere Behandlungen ebnen könnte.
- Verbesserte Studiendesigns, empfindlichere Messungen und intelligentere Datenanalysen helfen der Wissenschaft, aus jeder klinischen Studie mehr zu lernen – ganz gleich, ob die Ergebnisse positiv oder enttäuschend ausfallen.
For more information about our disclosure policy see our FAQ…